服务支持
迈思生物承担了ATG9A磷酸化抗体定制服务,提供了Flag抗体亲和凝胶产品。
背景
化疗药物单独使用或与免疫治疗联合使用,是癌症治疗中的常规手段。自噬使癌细胞能够耐受代谢和治疗压力,从而导致对化疗、靶向治疗和免疫治疗的耐药性。自噬是决定化疗疗效的关键因素,也是克服药物耐药性的潜在治疗靶点。环状GMP-AMP合成酶(cGAS)-干扰素基因刺激因子(sting)通路最初被识别为一种启动先天免疫反应的胞质DNA感知系统,最近已成为癌症生物学的关键调节因子。然而,cGAS-STING 通路是否与自噬发生串扰,以及这种串扰如何 影响化疗耐药性,目前仍未得到充分阐明。
2026年武汉大学医学研究所张军杰团队在上发表了一篇名为“STING-dependent TNF signalling promotes IKKβ-mediated ATG9A phosphorylation and autophagy”的研究,该研究以头颈部鳞状细胞癌为模型,发现化疗可激活cGAS-STING通路,进而诱导TNF表达。TNF在受体肿瘤细胞中介导旁分泌信号通路,导致IKKβ激活和ATG9A在丝氨酸654位点磷酸化,从而促进自噬。此外,TNF、营养剥夺和mTOR抑制均可诱导IKKβ激活和ATG9A S654位点磷酸化,提示IKKβ-ATG9A轴可能是自噬的共性调控机制。对患者样本的分析进一步表明,化疗可诱导自噬,且ATG9A在S654位点的磷酸化水平升高与化疗反应不良相关。阻断TNF可增强单纯化疗以及化疗联合免疫检查点抑制治疗的疗效。研究结果共同揭示了一条此前未被认识的TNF-IKKβ-ATG9A 信号轴,该信号轴可促进自噬,并凸显阻断TNF是克服化疗耐药的一种有前景的策略。
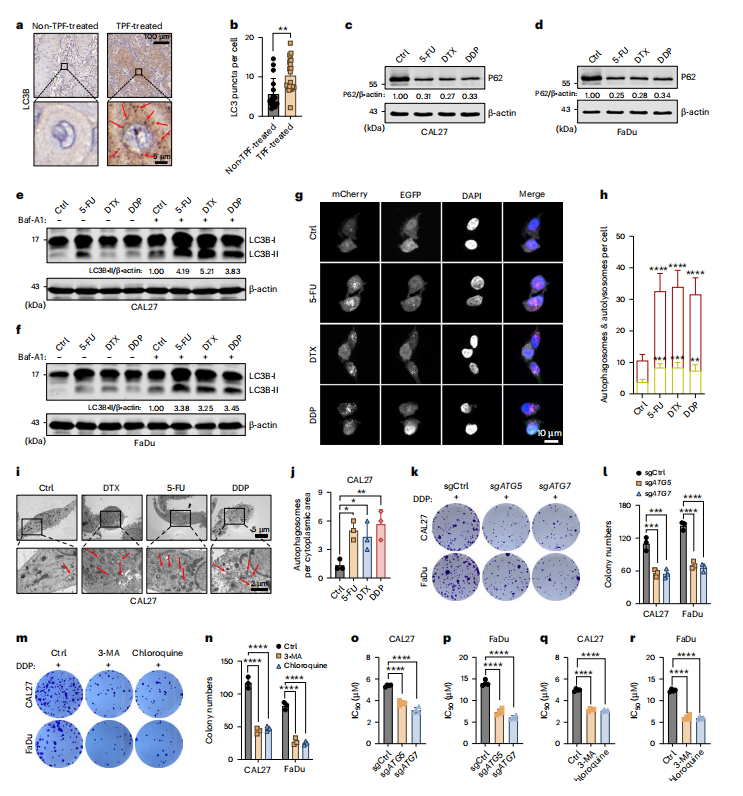
化疗可诱导HNSCC发生自噬
TPF方案(DTX,DDP和5-FU)是HNSCC的一线治疗,已被证实可减少转移并提高患者生存率。通过分析了来自HNSCC患者的组织样本,与未治疗患者相比,接受化疗的患者癌细胞表现出显著更高的自噬水平,这通过LC3斑点染色增加得以体现。用单独的TPF药物处理两种HNSCC细胞系CAL27和FaDu,降低了p62水平,三种化疗药物在Baf-A1处理后均显著增强了LC3B-II的积累、双荧光LC3报告系统显示自噬体与自噬溶酶体均增多,透射电镜见自噬泡增加,证实自噬流被增强。这些数据表明,化疗会激活 HNSCC 中的自噬,从而促进化疗耐药性。
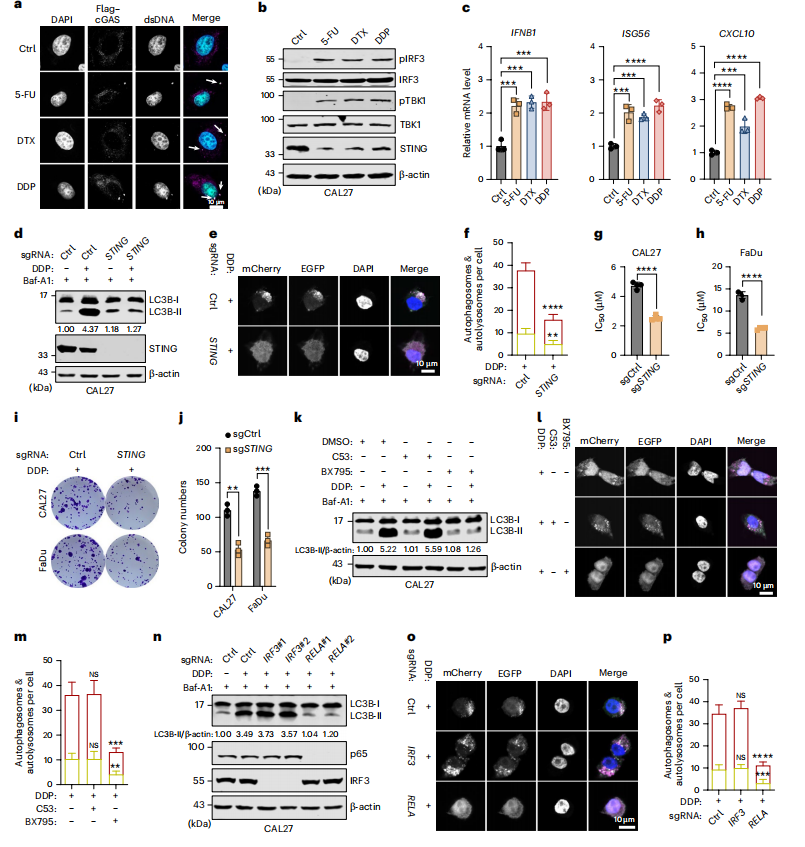
STING–NF-κB轴化疗诱导自噬所必需的
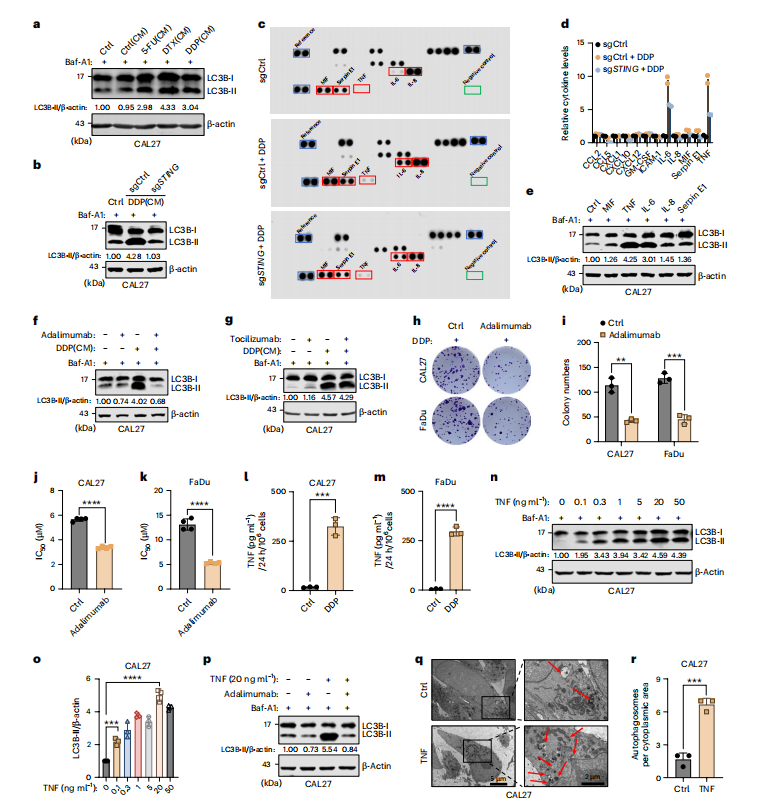
化疗诱导的DNA损伤是细胞毒性的主要驱动因素,化疗导致胞质中双链DNA(dsDNA)的积累,这些dsDNA与cGAS共定位。这种基因毒性反应伴随着cGAS_STING通路的强烈激活,表现为STING的降解、TBK1和IRF3的磷酸化,以及下游基因如IFNB1、ISG56和CXCL10的上调。STING基因敲除消除了DDP诱导的LC3B-II积累和自噬体形成。表明化疗诱导的自噬依赖于完整的cGAS_STING通路。STING缺失显著增强了HNSCC细胞对化疗的敏感性。化疗诱导的DNA损伤会激活cGAS_STING_TBK _NF-κB轴,进而促进自噬并增强化疗耐药性。
TNF介导旁分泌诱导自噬从而促进化疗耐药性
NF-κB的激活会促进TNF、IL-1β和IL-6等炎症细胞因子的分泌,通过进行条件培养基(CM)转移实验,从经化疗处理的供体细胞中收集的CM则显著诱导了LC3B-II积累,并增加了受体细胞中自噬体和自溶酶体的形成。这表明经化疗处理的细胞会释放可溶性因子,这些因子可促进受体细胞中的自噬。DDP处理显著增加了MIF、TNF、IL-6的分泌,IL-8和Serpin E1在STING敲除后均有所降低。TNF是化疗后自噬旁分泌诱导的主要介导因子。从功能上看,使用阿达木单抗阻断TNF显著提高了HNSCC细胞对化疗的敏感性,这体现在克隆形成存活率受损以及IC50值降低。TEM进一步证实,TNF处理显著增加了自噬囊泡的数量,这些数据表明,化疗诱导的TNF通过旁分泌机制促进未处理受体细胞的自噬,从而导致化疗耐药;而TNF阻断则能有效增强化疗敏感性。
TNF阻断可增强单独化疗以及化疗联合PD-1抑制的治疗效果
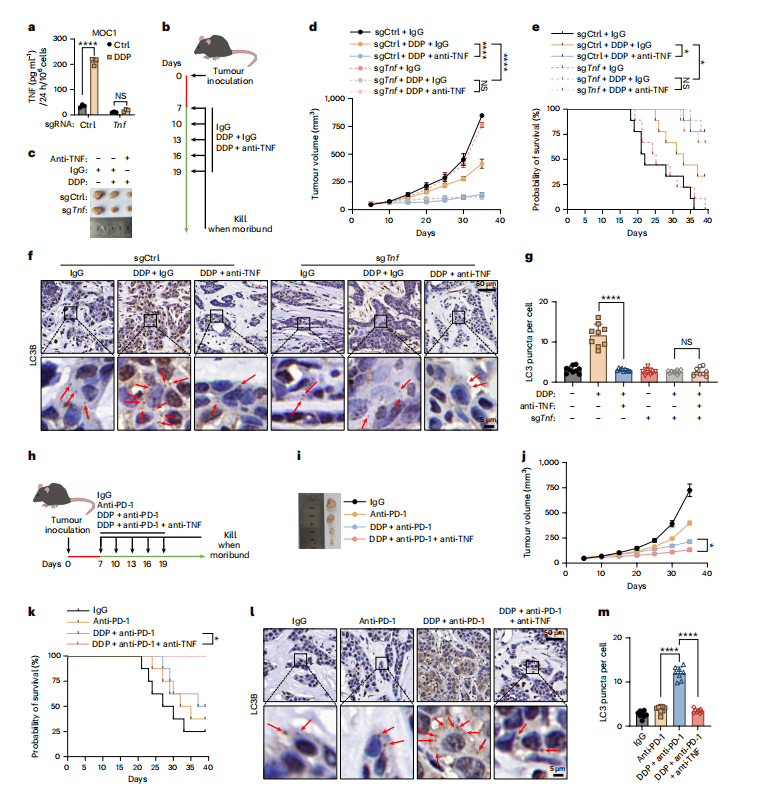
DDP处理显著增加了对照组MOC1细胞的TNF分泌,而TNF敲除的MOC1细胞中这种反应几乎完全被消除。在未进行化疗的情况下,TNF缺失对肿瘤生长影响甚微。然而,在DDP治疗后,与对照组肿瘤相比,TNF敲除肿瘤的生长明显减缓,生存率也有所提高。同样地,DDP显著增加了对照组肿瘤中LC3斑点的形成,而这一效应在TNF敲除肿瘤中几乎完全消失。此外,在携带TNF敲除肿瘤的小鼠中,TNF中和并未进一步抑制肿瘤生长、改善生存率或减少LC3斑点。这些结果表明,肿瘤细胞来源的TNF在本模型中起着关键作用,促进化疗诱导的保护性自噬和化疗耐药。
当与DDP及抗PD-1治疗联合使用时,TNF中和进一步抑制了肿瘤生长,并提高了小鼠的生存率。免疫组化(IHC)分析进一步表明,TNF中和显著减少了接受DDP及抗PD-1治疗的肿瘤中LC3斑点的形成。这些数据共同表明,由肿瘤细胞产生的TNF可促进保护性自噬并增强耐药性,而阻断TNF则能提高单独化疗以及联合PD-1抑制剂治疗的疗效。
TNF诱导自噬需要IKKβ
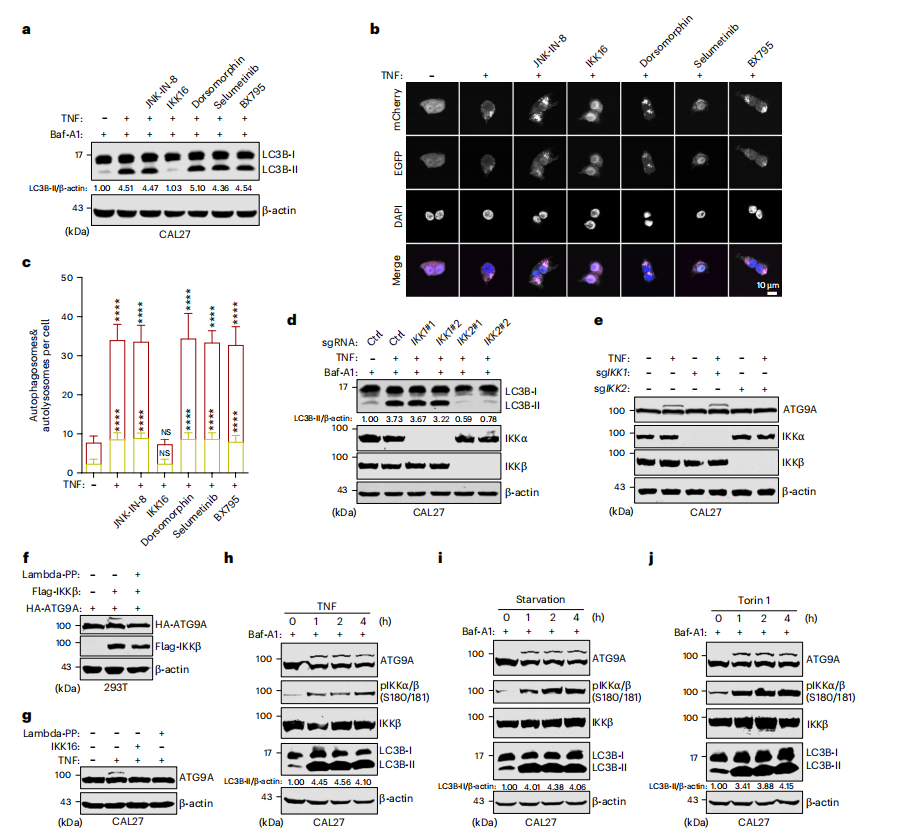
仅IKK16这种IKK抑制剂能显著抑制TNF诱导的LC3B-II积累和自噬体形成,在TNF作用下,IKKβ的缺失但IKKα未受影响,完全抑制了自噬的诱导,这表明IKKβ是下游关键激酶。ATG9A对TNF诱导的自噬是不可或缺的,因为TNF未能在ATG9A敲除细胞中促进LC3B-II的积累。此外,ATG9A在TNF处理后表现出明显的迁移位移,这与其潜在的磷酸化相一致。该条带位移在IKKβ缺失细胞中被消除,但在IKKα减少的细胞中仍保持完整,这些数据表明,TNF刺激下的IKKβ激活对自噬至关重要,并提示IKKβ介导的ATG9A磷酸化是多种刺激因素诱导自噬过程中的共同调控事件。
IKKβ在S654位磷酸化ATG9A以促进自噬
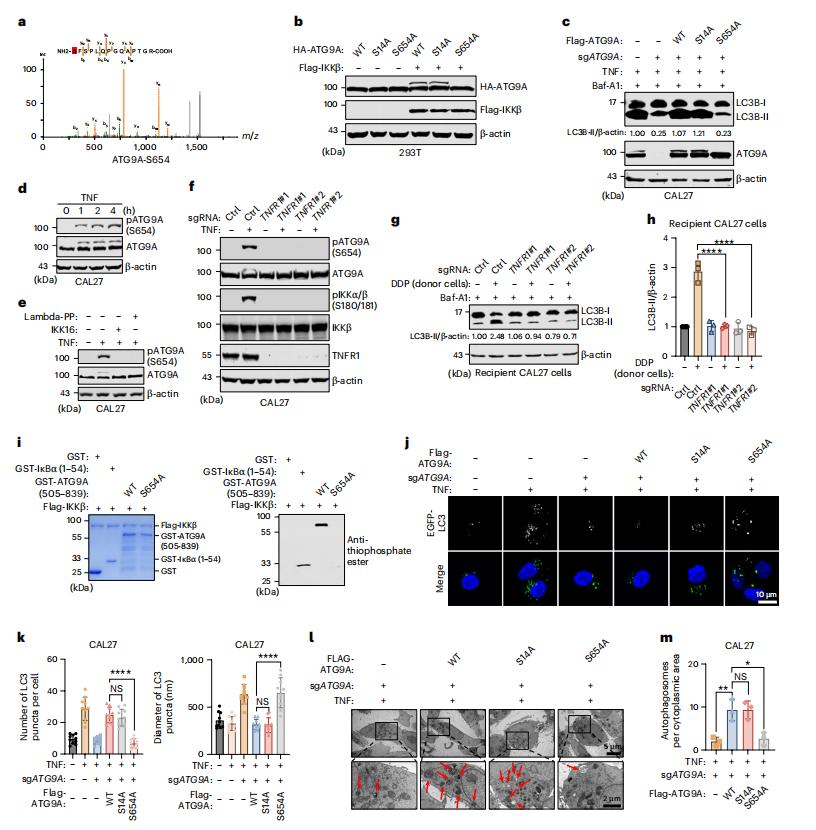
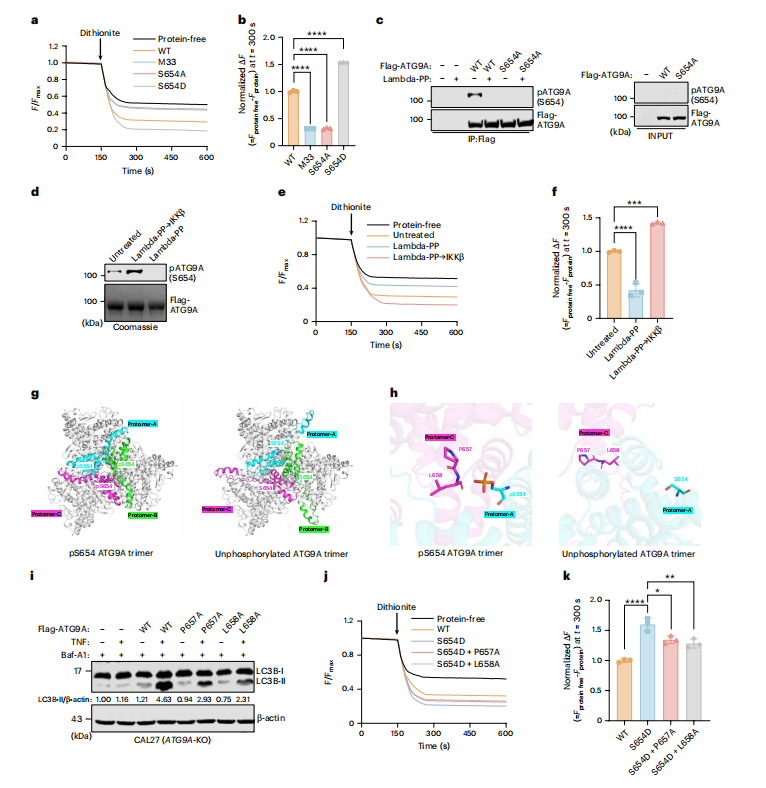
通过对内源性ATG9A进行免疫沉淀,并开展磷酸化蛋白质组学分析。分析确定丝氨酸14(S14)和丝氨酸654(S654)为候选位点,这些位点被TNF强烈诱导,并在IKKβ缺失时显著减少。S654A 突变完全消除了IKKβ诱导的ATG9A迁移现象,而S14A突变则没有影响,从而确定S654为IKKβ的磷酸化位点。用S654A突变体而非S14A突变体重建ATG9A敲除细胞,未能恢复TNF诱导的LC3B-II积累。通过制备针对p-ATG9A (S654)的磷酸化特异性抗体验证这个磷酸化事件并通过三组实验验证了p-ATG9A (S654) 抗体的特异性。使用这种磷酸化特异性抗体,发现TNF处理迅速诱导了ATG9A在S654位点的磷酸化,而λ磷酸酶或IKK16处理则消除了这一现象。
通过体外激酶实验,纯化的IKKβ可直接对重组ATG9A的细胞质端C末端结构域(第505–839位氨基酸)进行磷酸化,但对S654A突变体无此作用,证实IKKβ可直接在S654位对ATG9A进行磷酸化。TEM分析证实,S654A突变体在TNF刺激下无法支持自噬体形成,S654D拟磷酸化突变可恢复自噬并绕过IKKβ需求;S654A则增敏化疗。这些结果说明IKKβ通过磷酸化ATG9A的S654位点促进自噬,从而导致化疗耐药性。
IKKβ介导的ATG9A在S654位的磷酸化增强了脂质去磷脂酶活性和自噬功能
体外脂质scrambling实验,S654A突变显著降低了翻转酶活性,而S654D突变则显著增强了该活性;λ磷酸酶处理显著降低了ATG9A的脂质翻转酶活性,而随后通过IKKβ进行的体外磷酸化则显著增强了其活性。说明IKKβ介导的ATG9A在S654位的磷酸化能够增强其脂质扰动酶活性。
AlphaFold 3预测S654的磷酸化可能促进C端区域形成一种独特的蛋白体间排列,从而有利于形成具有翻转能力的构象。发现P657-L658区域在S654磷酸化介导的ATG9A脂质翻转酶活性增强过程中具有功能必要性。
这些数据表明,IKKβ介导的ATG9A在S654位的磷酸化促进了其在柔性C端区域内的独特互蛋白体排列,从而增强了脂质去有序酶活性和自噬功能,进而有助于化学耐药性的发展。
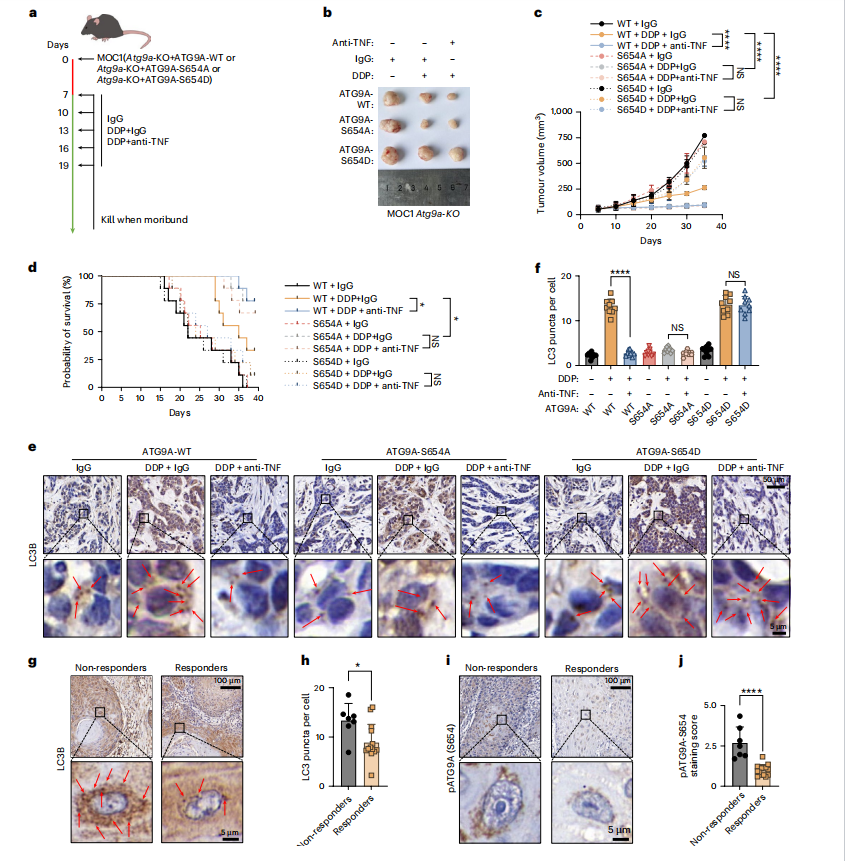
TNF阻断通过抑制由ATG9A S654磷酸化驱动的自噬通量从而克服化疗耐药性
将MOC1 Atg9a敲除细胞重新导入携带野生型ATG9A、磷酸缺失的S654A突变体或磷酸模拟的S654D突变体的同源小鼠体内。在携带野生型ATG9A肿瘤的小鼠中,TNF中和显著增强了DDP的抗肿瘤效果,并延长了生存期。相比之下,S654A肿瘤对DDP已更敏感,而抗TNF治疗未带来额外的治疗益处。相反,S654D肿瘤对DDP仍相对耐受,且TNF中和并未进一步增强这些肿瘤对DDP的敏感性。S654A肿瘤在DDP处理后,无论是否进行TNF阻断,均表现出较低的LC3斑点形成;而S654D肿瘤尽管接受了抗TNF治疗,仍维持较高的LC3斑点水平。这些发现表明,TNF阻断通过阻止ATG9AS654磷酸化及其导致的保护性自噬,从而增强化疗效果。TNF阻断通过抑制由ATG9A S654磷酸化驱动的自噬流来克服化疗耐药性,且p-ATG9A(S654)水平与化疗耐药性呈正相关。
小结
该研究表明化疗会激活cGAS-STING信号通路,从而诱导TNF的分泌,进而触发IKKβ介导的ATG9A在丝氨酸654位点的磷酸化,增强其脂质scrambling活性,触发保护性自噬,促进化疗耐药性。这些发现确立了炎症旁分泌信号作为肿瘤适应化疗的重要机制,并指出TNF阻断是一种克服化疗耐药性的有前景的策略。
